Creutzfeldt-Jakobova nemoc je vzácné degenerativní onemocnění mozku spojené s akumulací patologického prionového proteinu v neuronech. Klinicky se Creutzfeldt-Jakobova choroba projevuje jako demence, pyramidální a extrapyramidové poruchy, myoklonus, příznaky poškození mozečku a poruchy zraku. Diagnóza Creutzfeldt-Jakobovy choroby je založena na kombinaci klinických příznaků, EEG dat, rozboru mozkomíšního moku, MRI a PET skenu mozku a také na morfologickém vyšetření vzorku mozkové tkáně získané biopsií nebo postmortem. Účinná léčba Creutzfeldt-Jakobovy choroby dosud nebyla nalezena. Nemoc je 100% smrtelná.
Obsah
- ICD-10
- Přehled
- Příčiny
- Klasifikace
- Příznaky Creutzfeldt-Jakobovy choroby
- diagnostika
- Diferenciální diagnostika
- Léčba Creutzfeldt-Jakobovy choroby
- Prognóza Creutzfeldt-Jakobovy choroby
ICD-10
Přehled
Creutzfeldt-Jakobova choroba je velmi vzácné onemocnění. Dříve literatura uváděla, že její incidence je přibližně 1 případ na 1 milion lidí. V 90. letech minulého století se však začaly objevovat případy tzv. nové varianty Creutzfeldt-Jakobovy choroby spojené s infekcí skotu a nazývané „nemoc šílených krav“. Jen v Anglii zemřelo na tuto nemoc za 5 let 86 lidí. Creutzfeldt-Jakobova choroba je nejčastější u lidí ve věku 65-70 let a starších. V nové variantě však Creutzfeldt-Jakobova choroba často postihuje mladé lidi. Relativně vysoká incidence je pozorována v Anglii, Izraeli, Chile a na Slovensku.
Příčiny
Bylo zjištěno, že Creutzfeldt-Jakobova choroba je infekční. K infekci může dojít transplantací tkání infikovaných priony, neurochirurgickými nástroji a krevními produkty a podáním některých hormonálních léků (lidský gonadotropin pro léčbu neplodnosti a somatotropin pro léčbu hypopituitarismu). Nová forma Creutzfeldt-Jakobovy choroby se může vyvinout po konzumaci masa nemocných zvířat (krávy) nebo přenašečů infekce (ovce a kozy).
V důsledku řady studií se ukázalo, že Creutzfeldt-Jakobova choroba je spojena s pronikáním infekčního proteinu – prionu – do těla. Normálně lidské mozkové buňky obsahují zdravý prion, který má trochu jinou strukturu. Infekční prion vstupující do lidského těla není zničen, ale dostává se krevním řečištěm do mozku a ukládá se na povrchu neuronů. Jeho interakce s normálními priony mozkových buněk způsobuje, že mění svou strukturu a postupně se přeměňují na patogenní formu, podobnou infekčnímu prionu. Patogenní priony tvoří plaky a vedou k smrti neuronů.
Creutzfeldt-Jakobova choroba má poměrně dlouhou inkubační dobu spojenou s dobou, kterou infekční priony pronikají do mozkové tkáně a způsobují patogenní transformaci zdravých prionů. Délka inkubační doby přímo závisí na způsobu infekce. Když se mozková tkáň infikuje kontaminovaným chirurgickým nástrojem, po 15-20 měsících se rozvine Creutzfeldt-Jakobova choroba. Při infekci přes tkáň implantovanou do pericerebrálních struktur (například dura mater, rohovka) může inkubační doba trvat až 5,5 roku. Při intramuskulárním podání infikovaných léků (například gonadotropin, somatotropin, hemostatika obsahující hovězí trombin) se Creutzfeldt-Jakobova choroba začíná projevovat po 12,5 letech.
Existují také dědičné formy Creutzfeldt-Jakobovy choroby spojené s genetickými poruchami vedoucími ke vzniku patologických prionů.
Klasifikace
Praktická neurologie klasifikuje Creutzfeldt-Jakobovu chorobu s přihlédnutím k její klinické formě. V souladu s tím rozlišují: subakutní spongiformní encefalopatii, vyznačující se rychlým průběhem a difúzním poškozením mozkové kůry; klasická (dyskinetická) forma, která je kombinací pyramidálních a extrapyramidových symptomů s demencí (demence); střední forma Creutzfeldt-Jakobovy choroby, charakterizovaná převahou cerebelárních a subkortikálních poruch; amyotrofická forma, poruchy motoriky a řeči, které připomínají klinický obraz amyotrofické laterální sklerózy.
Rozlišuje se také dříve pozorovaná sporadická forma onemocnění a nová varianta Creutzfeldt-Jakobovy choroby („nemoc šílených krav“).
Příznaky Creutzfeldt-Jakobovy choroby
Ve většině případů je Creutzfeldt-Jakobova choroba charakterizována postupným vývojem, ale je možný subakutní nebo akutní začátek. Přibližně ve 30 % případů začíná Creutzfeldt-Jakobova choroba prodromálními příznaky: podrážděnost, nepřítomnost mysli, bolesti hlavy, poruchy spánku, závratě, poruchy paměti, snížené vidění, nedostatek iniciativy, snížené libido a změny v chování. Možný epizodický výskyt euforie a/nebo bezdůvodného strachu, přerušované bludné nebo halucinační zážitky. Z neurologických poruch v prodromálním období jsou pozorovány: nestabilita při chůzi, parestézie, porucha vyšších funkcí mozkové kůry (alexie, akalkulie atd.). Bylo popsáno několik případů, kdy Creutzfeldt-Jakobova choroba začala s nástupem kortikální slepoty.
Ve stádiu pokročilých klinických projevů je Creutzfeldt-Jakobova choroba charakterizována progresivní spastickou paralýzou (paraplegie nebo hemiplegie), ataxií a epileptickými záchvaty. Objevují se extrapyramidové poruchy: svalová rigidita, atetóza, třes. Téměř všichni pacienti pociťují myoklonus – rychlé, nepravidelné kontrakce jednotlivých svalů. Nejčastěji je pozorován myoklonus rtu a očního víčka. Jsou pozorovány sekundární generalizované myoklonické záchvaty. Objevuje se a roste těžká demence provázená poruchami řeči až do jejího úplného kolapsu. Nová varianta Creutzfeldt-Jakobovy choroby se vyznačuje převahou psychiatrických symptomů a smyslových poruch. Ve 100 % případů je doprovázena cerebelárními poruchami, zatímco u sporadické Creutzfeldt-Jakobovy choroby je cerebelární dysfunkce pozorována pouze ve 40 % případů.
V terminálním stádiu je Creutzfeldt-Jakobova choroba charakterizována hlubokou demencí. Pacienti nemají žádný kontakt, jsou ve stavu vyčerpanosti a ztratili kontrolu nad funkcí pánevních orgánů. Je pozorována hyperkineze, závažná svalová atrofie, poruchy polykání a proleženiny. Je možná hypertermie a epileptické záchvaty. Smrt nastává v komatózním stavu na pozadí decerebrátní rigidity a těžké kachexie.
diagnostika
Klinická diagnóza onemocnění je založena na kombinaci demence progredující během 2 let, pyramidálních a extrapyramidových poruch, myoklonu, mozečkových poruch a zrakového postižení. K objasnění diagnózy neurolog předepisuje instrumentální vyšetřovací metody: elektroencefalografii (EEG), PET a MRI mozku, lumbální punkci. V pochybných případech se pro stanovení diagnózy Creutzfeldt-Jakobovy choroby provádí stereotaktická biopsie mozku.
Na EEG na pozadí snížené bioelektrické aktivity většina pacientů vykazuje periodické nebo pseudoperiodické ostré vlny. Je zaznamenána bilaterální, fokální nebo generalizovaná myoklonická aktivita, která je v počátečním stadiu detekována u poloviny pacientů a v terminálním stadiu je detekována ve 100 % případů sporadické Creutzfeldt-Jakobovy choroby. Nová varianta onemocnění často probíhá bez výraznějších změn v EEG obrazci.
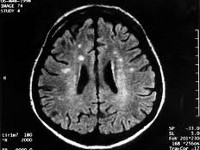
Při provádění MRI mozku v režimu T2 je stanoven tzv. „voštinový symptom“ – oblasti zvýšeného signálu vycházejícího z podkorových ganglií a thalamu. Často jsou detekovány známky atrofických změn v cerebellum a mozkové kůře, expanze komor a laterálních cisteren mozku. PET diagnostikuje oblasti nízkého metabolismu lokalizované v subkortikálních jádrech, cerebelárních hemisférách a mozkové kůře.
Lumbální punkce je povinná u pacientů s podezřením na Creutzfeldt-Jakobovu chorobu. Umožňuje posoudit tlak mozkomíšního moku a vyšetřit mozkomíšní mok. Absence patologických změn v mozkomíšním moku umožňuje odlišit Creutzfeldt-Jakobovu chorobu od mnoha dalších onemocnění centrálního nervového systému.
Nejspolehlivější diagnostickou metodou je morfologická studie vzorků mozkové tkáně, kterou lze získat intravitálně biopsií nebo pitvou po smrti pacienta. Použití imunocytochemické metody umožňuje detekovat ve studovaném materiálu ložiska patologického proteinu – prionu.
Diferenciální diagnostika
Diferenciální diagnostika Creutzfeldt-Jakobovy choroby musí být provedena u frontotemporální demence, herpesvirové encefalitidy, Alzheimerovy choroby, multiinfarktové demence (demence, která se rozvíjí po opakovaných ischemických a hemoragických cévních mozkových příhodách), chronické meningitidy, arachnoiditida, hydrocefalus normálního tlaku, Hashimotova encefalopatie doprovází některé případy autoimunitní tyreoiditidy atd.
Léčba Creutzfeldt-Jakobovy choroby
V moderní medicíně se přístupy k léčbě Creutzfeldt-Jakobovy choroby aktivně vyvíjejí. Konvenční antivirotika, stejně jako pasivní imunizace a očkování lidí a zvířat, se ukázaly jako neúčinné. Bylo zjištěno, že Brefeldin A má blokující účinek na syntézu patologických prionů v infikovaných neuronech a blokátory vápníkových kanálů prodlužují životnost infikovaných buněk. Pacienti s Creutzfeldt-Jakobovou chorobou obvykle dostávají symptomatickou léčbu. Je zaměřena na zmírnění myoklonických záchvatů a extrapyramidových poruch, a proto se používají antiepileptika a antiparkinsonika.
Prognóza Creutzfeldt-Jakobovy choroby
Creutzfeldt-Jakobova choroba je smrtelné onemocnění. Očekávaná délka života většiny pacientů nepřesahuje 1 rok od začátku klinických projevů; a průměrná doba trvání je 8 měsíců. Pouze 5-10 % pacientů žije 2 a více let. Dědičná Creutzfeldt-Jakobova choroba trvá v průměru asi 26 měsíců.

Prionová onemocnění jsou skupinou neurodegenerativních onemocnění lidí a zvířat, etiologicky spojených se speciální infekční bílkovinou – prionem. Tato onemocnění se vyznačují těžkým progresivním průběhem a nevyhnutelnou smrtí.
Zhruba před 10 lety ve světě prudce vzrostl zájem o prionová onemocnění díky registraci nové, zvláště těžké a rané varianty Creutzfeldt-Jakobovy choroby, která se objevila v době epidemie tzv. bovinní spongiformní encefalopatie v Anglii. Maximální výskyt chorob zvířat – až 37 tisíc zvířat – nastal v roce 1992. Celkem bylo v období od roku 1985 do roku 1996 postiženo 170 tisíc kusů hospodářských zvířat. Kromě toho byla během stejného období kromě krav hlášena spongiformní encefalopatie u pěti druhů antilop londýnské zoo, domácích koček, jiných zvířat a krav mimo Británii.
Na jaře 1996 doslova šokovala registrace nové varianty dříve známé, ale extrémně vzácné Creutzfeldt-Jakobovy choroby (výskyt ve světě 1 případ na 1 milion lidí za rok) a s ní související „nemoc šílených krav“. ekonomické a politické kruhy Anglie. Tato varianta onemocnění se objevila v roce 1995, ojedinělé případy byly hlášeny ve Francii a Itálii. Onemocnění debutovalo v mladém věku, což je pro toto onemocnění známé od 1920. let XNUMX. století atypické a v procesu morfologického vyšetření mozků zemřelých pacientů byly identifikovány změny podobné těm u bovinní spongiformní encefalopatie.
A nyní trocha historie.
Termín „houbovitá (houbovitá, houbovitá) encefalopatie“ poprvé použil v roce 1957 islandský vědec B. Sigurdsson při popisu nemocí ovcí na ostrově Island, které se od všech známých nemocí lišily čtyřmi způsoby: neobvykle dlouhou (až několik let) inkubační doba; pomalu progresivní (měsíce a roky) charakter kurzu; neobvyklé poškození orgánů a tkání; nevyhnutelná smrt. B. Sigurdsson seskupil taková onemocnění pod obecným názvem „pomalé infekce“.
O tři roky později bylo poprvé popsáno kuru, dříve neznámá nemoc nalezená mezi divochy s návyky rituálního kanibalismu na ostrově Nová Guinea, projevující se zhoršenou koordinací pohybů a třesem. Klinické a patologické příznaky kuru u lidí byly podobné příznakům nemoci ovcí známé od roku 1700 – klusavky. V roce 1966 Gaidushek prokázal infekční povahu kuru u opic (šimpanzů). V roce 1967 výzkumníci zveřejnili údaje, podle kterých v mozcích šimpanzů infikovaných virem Kuru: „houbovitá“ šedá hmota mozku, zvýšení počtu pomocných buněk (astroglia) a smrt neuronů v řadě Tyto morfologické rysy (s určitými variacemi) charakteristické pro všechna prionová onemocnění lidí a zvířat.
Následně byla objevena spongiformní encefalopatie u lidí trpících Creutzfeldt-Jakobovou chorobou, Gerstmann-Strausslerovým syndromem a smrtelnou familiární insomnií. Odborníci WHO na konci minulého století předpovídali možnost výrazné epidemie nové varianty Creutzfeldt-Jakobovy choroby v příštích 10 letech. Ale v posledních 5 letech je naštěstí jasný trend k poklesu nárůstu onemocnění.
Do roku 2005 však bylo v Anglii, Francii a Itálii hlášeno asi 140 případů nové varianty Creutzfeldt-Jakobovy choroby. Onemocnění se vyznačuje dřívějším nástupem než obvykle. Věk pacientů se pohyboval od 16 do 40 let, na počátku onemocnění byly jako klinické projevy zaznamenány psychické poruchy v podobě úzkosti, deprese, změny chování, po týdnech a měsících se přidaly neurologické poruchy. V pozdějších stádiích se stejně jako u jiných prionových onemocnění objevují poruchy paměti, demence, mohou se objevit svalové záškuby, zvýšený svalový tonus; nemoc končí smrtí během 0,5-2 let. V Rusku nejsou k dispozici údaje o vzniku nové varianty Creutzfeldt-da-Jakobovy choroby, i když obvyklá Creutzfeldt-Jakobova choroba s pozdním nástupem příznaků se vyskytuje se stejnou frekvencí jako v jiných zemích.
Velkou záhadou, a tedy i zajímavostí, je skutečnost, že některé varianty prionových onemocnění mohou být infekční povahy (například způsobené transplantací tvrdé pleny nebo použitím tkáňových extraktů obsahujících růstový hormon a gonadotropin), jiné jsou dědičné povahy a jiné nejsou vůbec spojeny ani s dědičností, ani s přenosem infekce.
Ve všech případech je viníkem onemocnění vlastní defektní protein – prionový protein, který se mění v infekční analog – prion. Prion jakoby „nutí“ normální molekuly prionového proteinu, který ho obklopuje, aby nabyly patologické formy a tento proces má povahu řetězové reakce. Jak to trefně vyjádřil profesor Stanley Prusiner, „Dr. Jekyll se mění v pana Hyda.“ Defektní prionový protein má abnormální vlastnosti a je nakažlivý a smrtelný pro všechny blízké neurony.
Profesor S. Prusiner obdržel v roce 1997 Nobelovu cenu za fyziologii a medicínu za prokázání existence nového biologického infekčního agens – prionu, neobsahujícího DNA ani RNA, schopného přenášet informaci a překonávat druhovou bariéru.
V současné době jsou diagnostická kritéria pro prionová onemocnění sjednocena a probíhá práce na jejich identifikaci a studiu. Pokroky v molekulární biologii posledních let dávají naději na hlubší pochopení příčiny onemocnění a mechanismů patologické přeměny prionového proteinu a hlavně na nalezení účinné léčby těchto smrtelných onemocnění. Předběžné výsledky experimentálních studií na buněčných kulturách jsou velmi povzbudivé a je možné, že některé „antiprionové“ sloučeniny se v příštích 5 letech stanou předmětem prvních klinických studií.


